Informations projet
 Date de début :
 LPCT
 Claude MILLOT
 Mots-clés :
Nom du projet
2017CPMXX027 : Interactions moléculaires et simulation de systèmes moléculaires en phase condensée
Résumé du projet
Ce projet concerne la modélisation de systèmes moléculaires (hors systèmes biologiques) et vise à l’étude de la solvatation et des propriétés structurales, thermodynamiques, dynamiques, diélectriques. La technique de simulation utilisée est essentiellement la Dynamique Moléculaire (codes maison ou commerciaux comme Amber et Lammps) mais des simulations de type Monte Carlo pourraient aussi être envisagées. La qualité des simulations statistiques de phases condensées est intimement liée _a la précision des champs de force utilises. Un volet du projet est le calcul de propriétés moléculaires par la chimie quantique pour affiner des champs de force existants ou paramétriser un nouveau champ de force pour un système particulier.
Chercheur(s) impliqué(s)
Figure/Illustration
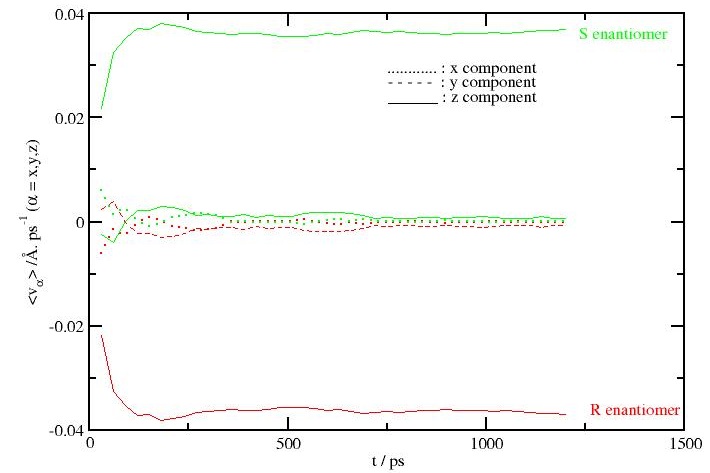
Moyenne statistique en fonction du temps du flux des énantiomères R et S de 1-chloro,3-fluoroallène (298 K, 1 bar) soumis à un champ électrique d’amplitude E_0 = 1,846 10^9 V/m tournant dans le plan (x,y) à la vitesse de 1 rad/ps.