Informations projet
 Date de début :
 Institut Jean Lamour
 Emilie GAUDRY
 Mots-clés :
Nom du projet
2017M4XXX0108 : Surfaces d’alliages métalliques complexes: structure et réactivité
Résumé du projet
Les calculs ab initio décrits dans ce projet ont pour objectif la compréhension détaillée des structures et des propriétés de surfaces. La méthode utilisée est basée sur la théorie de la fonctionnelle de la densité. Les codes utilisés sont VASP, ORCA, ABINIT et ICET pour des calculs d’optimisation de géométrie, d’énergie totale et de structure électronique de surface.
Chercheur(s) impliqué(s)
• Kanika ANAND
• Theo BEQUET
• Florian BRIX
• Dmytro KANDASKALOV
• Clovis LAPOINTE
• Arshak TSATURYAN
Figure/Illustration
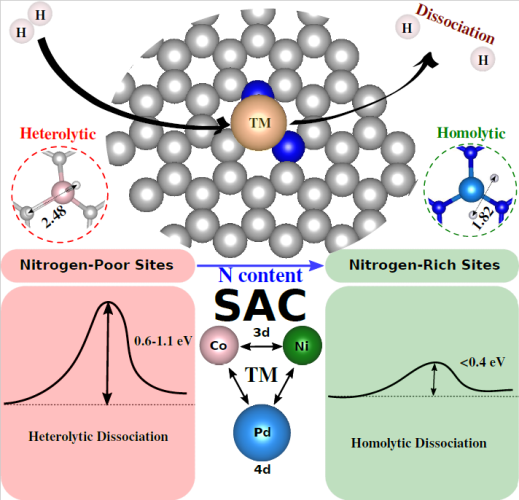
Nitrogen-doped graphene single atom catalysts (SACs) have shown remarkable promise in selective hydrogenation and hydrogen storage. However, the rationalization of hydrogen evolution in these systems is still challenging. By systematically calculating hydrogen adsorption and dissociation energies on active three-fold sites M-C_(3−x)N_x , with x ranging from 0 to 3 and with M = Co, Ni, Pd, we rationalize hydrogen adsorption and dissociation in these systems.